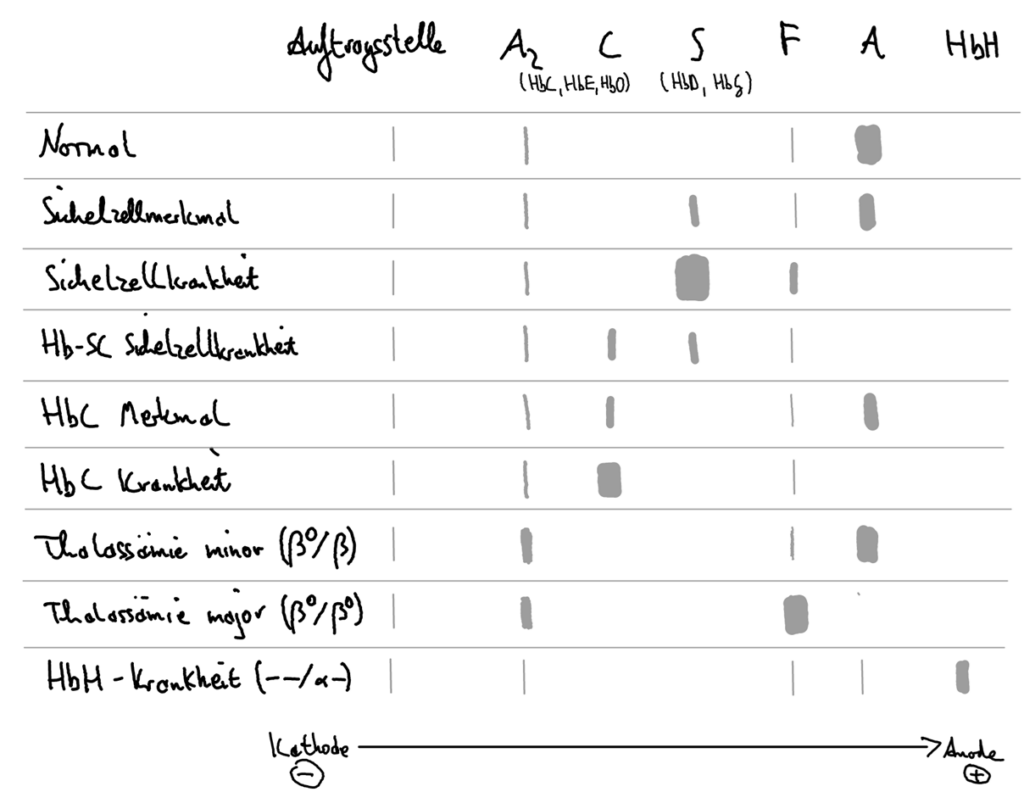
- je nach Methode laufen HbA2 und HbC in einer Fraktion
- Alpha Thalassämie minor (cis: –/αα bzw. trans: (-α/-α)) liefert in der Hämoglobinelektrophorese einen Normalbefund
- Die Abbildung zeigt nur einen Ausschnitt der möglichen Konstellationen. Nicht dargestellt u.a.: Sichelzellkrankheit eines Neugeborenen, HbBarts, HbC-Beta-Thalassämie, …
Hämoglobine
| HbA₀ | α₂β₂ |
| HbA₂ | α₂δ₂ |
| HbF | α₂γ₂ |
| HbH | β₄ |
| HbBarts | γ₄ |
| HbC | α₂βᶜ₂ |
| HbS | α₂βˢ₂ |
Prüfungsfragen:
- Warum wird bei einer Thalassämie major die fehlende Bildung von HbA nicht kompensiert durch HbA₂?
- Weil die Synthese von δ nur in sehr geringem Umfang gesteigert werden kann. Daher vor allem HbF-Produktion.
- Wieso ist die Diagnostik von Alpha-Thalassämien tückisch in der Hämoglobin-Elektrophorese?
- Die Alpha-Thalassämie minima (-α/αα) (asymptomatisch) und minor (-α/-α) oder (–/αα) (leichte Anämie) zeigen in der Hb-Elektrophorese keine signifkante Veränderung der Hämoglobinfraktionen und sind somit nur durch molekulargenetische Abklärung erkennbar.
- In welchem Zeitraum geschieht der Wechsel von HbF zu HbA₀?
- Der HbF → HbA₀-Switch beginnt bereits in den letzten Wochen der Schwangerschaft, setzt sich nach der Geburt (HbF ≈ 70–90 %, HbA₀ ≈ 10–30 %) rasch fort und ist im Wesentlichen innerhalb der ersten 6 Monate abgeschlossen
- Was ist der Mentzer-Index?
- Der Mentzer-Index ist der Quotient von MCV/Erythrozytenzahl und ist bei einer Thalassämie idR. <13 und bei einer Eisenmangelanämie > 13. CAVE: kombinierte Eisenmangelanämie und Thalassämie
- 2026 wurde an der Charité der erste Beta-Thalassämie Patient mit einer Gentherapie behandelt. Der Mechanismus ist die stärkere Produktion von HbF. Warum Hbf? Schließlich wird dieses prozentual bei den entsprechenden Patienten sowieso schon hauptsächlich produziert?
- Das HbF ist bei Beta-Thalassämie Major Patienten prozentuell das dominante Hämoglobin. Allerdings reicht diese Produktion längst nicht aus, um die schwere transfusionspflichtige Anämie mit extramedullärer Blutbildung zu beheben. Die Gentherapie ermöglicht durch Ausschaltung von BCL11A, einem Transfusionsfaktor, welcher den Switch von HbF zu HbA vermittelt, die deutlich stärkere und damit ausreichende Produktion von HbF.